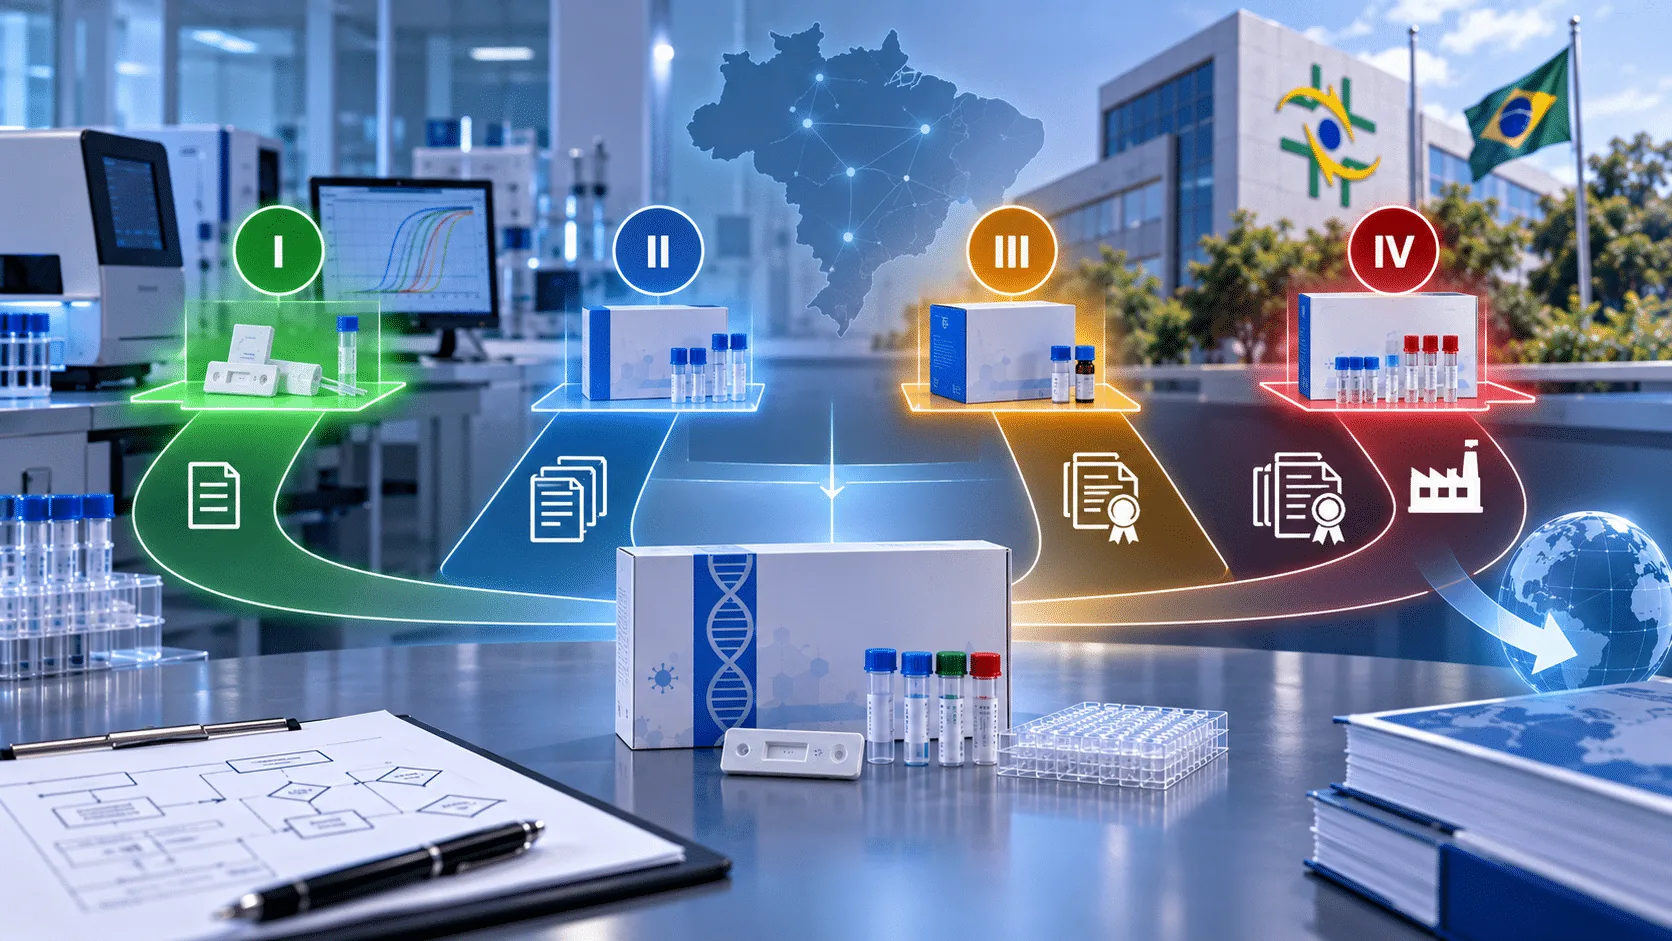
Muchas empresas inician la entrada de un DIV en Brasil por el dosier, por la validación o por la elección del distribuidor. La pregunta que debería venir antes de todo eso es más simple: ¿en qué clase cae el producto? La clasificación de riesgo DIV en Brasil, definida por la RDC 830/2023, decide si la vía es notificación o registro, si se exigirá el Certificado de Buenas Prácticas de Fabricación de la ANVISA (CBPF), qué tan profundo debe ser el dosier y si el reliance es una opción. En otras palabras, decide el plazo y el costo de toda la entrada.
Este artículo explica las cuatro clases, muestra dónde están las reglas y señala los errores de clasificación que más retrasan los proyectos.
Cuatro clases y dos regímenes
La RDC 830/2023 está vigente desde el 1 de junio de 2024 y derogó la RDC 36/2015. Organiza los dispositivos médicos para diagnóstico in vitro en cuatro clases de riesgo, de I a IV (arts. 5 a 8). Las clases I y II siguen el régimen de notificación (art. 6); las clases III y IV siguen el régimen de registro (art. 7).
La tabla resume lo que cambia de un extremo al otro.
| Clase | Régimen | Dosier técnico | CBPF de la ANVISA | Reliance (IN 290/2024) | Revalidación |
|---|---|---|---|---|---|
| I | Notificación | Lo conserva la empresa, no se envía (art. 57, §1) | No exigido | No aplica | Dispensada (art. 28) |
| II | Notificación | Se envía, con la información exigida para la clase (art. 13) | No exigido | No aplica | Dispensada (art. 28) |
| III | Registro | Completo (Capítulo VII y Anexo II) | Exigido (art. 14, VIII) | Posible en el registro inicial | Cada 10 años (art. 12) |
| IV | Registro | Completo (Capítulo VII y Anexo II) | Exigido (art. 14, VIII) | Posible en el registro inicial | Cada 10 años (art. 12) |
Entre la clase II y la clase III hay un escalón regulatorio completo. No se trata solo de «más documentación»: es otro régimen, con certificación de la planta y análisis técnico de un dosier completo.
Dónde están las reglas: el Anexo I de la propia RDC 830
Las reglas de clasificación están en el Anexo I de la RDC 830/2023. No existe una instrucción normativa aparte para clasificar DIV. Las instrucciones normativas vinculadas a la RDC 830 tratan otros temas: agrupación en familias (IN 320/2024), modificaciones (IN 74/2020) y reliance (IN 290/2024).
El punto de partida está en el art. 9: la aplicación de las reglas de clasificación se rige por la finalidad prevista del dispositivo. No por la tecnología, ni por el precio, ni por la clase que el producto tiene en otro país. El mismo artículo establece que, cuando varias reglas se aplican al mismo producto, prevalece la que lleva a la clasificación más alta (art. 9, §4).
El Anexo I tiene ocho reglas. Algunos ejemplos de lo que dicen:
- Regla 1 (clase IV): detección de la presencia de un agente transmisible, o de la exposición a él, en la sangre y sus componentes para determinar su aptitud para transfusión o trasplante; y detección de un agente transmisible que causa una enfermedad potencialmente mortal con riesgo elevado o presumiblemente elevado de propagación.
- Regla 2: determinación de grupos sanguíneos. La regla ubica en clase IV los productos para los sistemas ABO, Rhesus, Kell, Kidd y Duffy.
- Regla 3 (clase III): incluye, entre otras finalidades, agentes de transmisión sexual, enfermedades infecciosas en las que un resultado erróneo crea un riesgo significativo de muerte, pruebas genéticas en seres humanos, ciertas finalidades relacionadas con el cáncer y diagnóstico complementario para selección terapéutica.
- Regla 4 (autodiagnóstico): clase III, excepto cuando el resultado no es determinante de un estado clínico crítico, en cuyo caso el producto es de clase II.
- Regla 5 (clase I): soluciones tampón, diluyentes, medios de cultivo listos para usar y materiales para recolección, contención y conservación de muestras, entre otros.
- Regla 6 (clase II): regla residual para lo que no encaja en las anteriores.
- Regla 8: los productos para enfermedades de notificación obligatoria son de clase III, salvo que otra regla ya los ubique en clase IV.
Estos ejemplos son resúmenes. Lo que vale es el texto completo de la regla, aplicado a la finalidad prevista exacta de su producto.
La lista oficial de nombres técnicos que cambiaron de clase
Con la entrada en vigor de la RDC 830, parte de los nombres técnicos de DIV cambió de clase respecto de las reglas anteriores. La ANVISA publicó una lista oficial de esos nombres técnicos reclasificados, hoy en su versión 4.
La lista es relevante en dos escenarios. El primero es el de quien tiene un producto regularizado antes de junio de 2024 y necesita saber si su clasificación actual se mantiene. El segundo es el de quien planifica un producto nuevo y toma como referencia a un competidor registrado bajo la norma anterior. En ambos casos, la clase «de antes» puede ya no ser válida.
Lo que la clase decide en la práctica
CBPF
El CBPF emitido por la ANVISA se exige solo en el registro, es decir, para las clases III y IV (art. 14, VIII). El comprobante de radicación de la solicitud de certificación basta para presentar el pedido, pero el registro solo se concede con el CBPF publicado. En la notificación (clases I y II) no se exige CBPF.
Para un fabricante, esto cambia todo el cronograma: en las clases III y IV, la certificación de la planta corre en paralelo al dosier y puede convertirse en la ruta crítica.
Dosier y validación
En la clase I, el dosier técnico no se envía a la ANVISA, pero la empresa debe conservarlo para fines de control sanitario. En la clase II, el dosier se envía con la información exigida para esa clase. En las clases III y IV, el dosier es completo e incluye los estudios de desempeño previstos en el Anexo II: exactitud, precisión (repetibilidad y reproducibilidad), sensibilidad y especificidad analíticas, efecto prozona, intervalo de medición y sensibilidad y especificidad clínicas, cuando correspondan.
Un plan de validación diseñado para la clase equivocada genera uno de dos problemas: estudios que faltan, que se convierten en exigencia, o estudios que sobran, que consumen meses sin necesidad.
Reliance
El reliance de la IN 290/2024 se aplica solo al registro inicial de productos de clases III y IV ya aprobados por una de las autoridades de referencia: TGA (Australia), Health Canada, FDA (510(k), PMA o De Novo) y MHLW (Japón). El marcado CE no califica. El reliance acelera el análisis técnico, pero no cambia la posición en la fila ni dispensa el CBPF.
Plazo
Un estudio de la ABIIS divulgado en febrero de 2026, con datos de julio de 2024 a junio de 2025, indicó un promedio de cerca de 200 días en el análisis de DIV por la ANVISA, sin separar las clases III y IV. Esa cifra describe solo el análisis. El tiempo total de entrada depende también del CBPF, de la preparación del dosier y de la calidad de la respuesta a eventuales exigencias, y todos esos factores dependen de la clase.
Errores frecuentes de clasificación
En la práctica de consultoría y en el día a día del laboratorio, algunos errores aparecen con frecuencia:
- Clasificar por la tecnología y no por la finalidad. Una PCR puede caer en clases distintas según el analito, la población y el uso del resultado. Las reglas miran lo que el producto declara, no cómo funciona.
- Detenerse en la primera regla que encaja. El art. 9 exige considerar todas las reglas y quedarse con la clase más alta. Un producto que parece de clase II por la regla residual puede terminar en clase III por ser de autodiagnóstico o por detectar el agente de una enfermedad de notificación obligatoria.
- Redactar la finalidad prevista de forma demasiado amplia. Frases genéricas en las instrucciones de uso, como «ayuda al diagnóstico» sin delimitar población y contexto, pueden activar reglas más estrictas de lo que el producto realmente necesita.
- Copiar la clase de otro mercado. La clase asignada en la Unión Europea, en los Estados Unidos o en otro país no se traslada automáticamente. La clasificación en Brasil sigue las reglas del Anexo I de la RDC 830.
- Usar referencias de la RDC 36/2015. Esa norma fue derogada. Las clasificaciones hechas con base en ella, incluso en documentos internos antiguos, deben revisarse.
Cómo llegar a la clase correcta con seguridad
El camino que recomendamos es corto y documentado:
- Redacte la finalidad prevista completa: analito, tipo de muestra, población, usuario (profesional o lego) y cómo se usará el resultado.
- Recorra las ocho reglas del Anexo I una por una y registre cuáles se aplican.
- Quédese con la clase más alta entre las reglas aplicables.
- Verifique el nombre técnico en la lista oficial de reclasificados.
- Deje la justificación por escrito. Orienta el plan de validación, la solicitud de CBPF y la estrategia de reliance, y ayuda a responder una eventual exigencia.
Solo después tiene sentido presupuestar la validación, elegir el régimen y armar el cronograma.
Próximo paso: confirme la clase antes de invertir en el dosier
Para una primera lectura rápida de lo que su producto necesita para entrar en Brasil, use ANVISA Readiness, una de nuestras herramientas gratuitas (disponible solo en portugués).
Si la decisión implica inversión, cronograma y elección de socios, el Go-to-Brazil Program realiza el diagnóstico completo de entrada en 6 a 10 semanas: brechas regulatorias, técnicas y comerciales, con plan de entrada, cronograma y próximos pasos. Para conversar sobre su caso, contáctenos.
Fuentes
- ANVISA — RDC 830/2023 (LegisWeb) (en portugués)
- ANVISA — RDC 830/2023: nombres técnicos reclasificados (versión 4) (en portugués)
- ANVISA — Preguntas y respuestas sobre la RDC 830/2023 (en portugués)
- ANVISA — IN 290/2024 (reliance) (en portugués)
- CBDL — Estudio de la ABIIS sobre plazos de la Anvisa para dispositivos médicos (en portugués)
Sobre el autor
Gustavo Vieira es biomédico genetista (CRBM 13978) y fundador de ElevenGene Labs. También es socio de OmaxLab, laboratorio de diagnóstico molecular; de Nova Biotecnologia/ActiveGene Diagnóstico, que fabrica y representa kits de PCR; y de Vet Molecular, de diagnóstico molecular veterinario — todos en Botucatu (Brasil). Trabaja donde se cruzan la regulación de la ANVISA, la validación analítica y la estrategia comercial de productos de diagnóstico. LinkedIn
Deja una respuesta