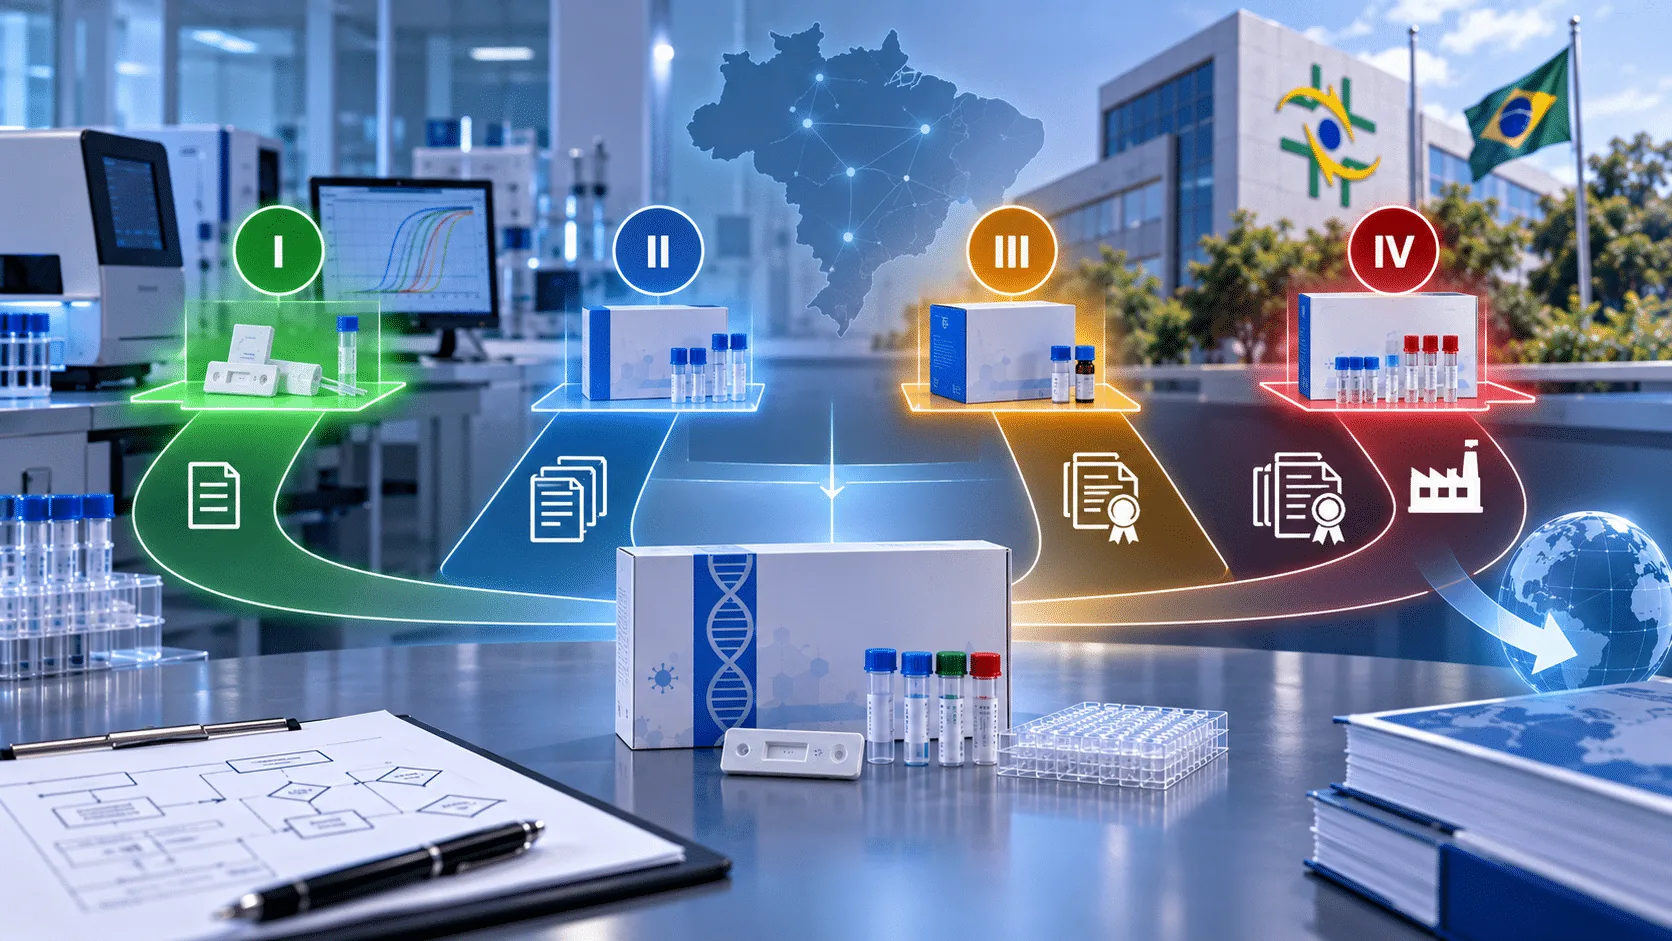
Muita empresa começa a entrada de um IVD no Brasil pelo dossiê, pela validação ou pela escolha do distribuidor. A pergunta que deveria vir antes de todas essas é mais simples: em qual classe o produto cai? A classificação de risco IVD definida pela RDC 830/2023 decide se o caminho é notificação ou registro, se haverá exigência de Certificado de Boas Práticas de Fabricação (CBPF), quão profundo precisa ser o dossiê e se o reliance é uma opção. Em outras palavras, ela decide o prazo e o custo de toda a entrada.
Este artigo explica as quatro classes, mostra onde estão as regras e aponta os erros de enquadramento que mais atrasam projetos.
As quatro classes e os dois regimes
A RDC 830/2023 está em vigor desde 1º de junho de 2024 e revogou a RDC 36/2015. Ela organiza os dispositivos médicos para diagnóstico in vitro em quatro classes de risco, de I a IV (arts. 5 a 8). As classes I e II seguem o regime de notificação (art. 6); as classes III e IV seguem o regime de registro (art. 7).
A tabela resume o que muda de uma ponta à outra.
| Classe | Regime | Dossiê técnico | CBPF da Anvisa | Reliance (IN 290/2024) | Revalidação |
|---|---|---|---|---|---|
| I | Notificação | Mantido pela empresa, não enviado (art. 57, §1º) | Não exigido | Não se aplica | Dispensada (art. 28) |
| II | Notificação | Enviado, com as informações exigidas para a classe (art. 13) | Não exigido | Não se aplica | Dispensada (art. 28) |
| III | Registro | Completo (Capítulo VII e Anexo II) | Exigido (art. 14, VIII) | Possível no registro inicial | A cada 10 anos (art. 12) |
| IV | Registro | Completo (Capítulo VII e Anexo II) | Exigido (art. 14, VIII) | Possível no registro inicial | A cada 10 anos (art. 12) |
Entre a classe II e a classe III existe um degrau regulatório inteiro. Não é apenas “mais documentação”: é outro regime, com certificação de fábrica e análise técnica de um dossiê completo.
Onde estão as regras: o Anexo I da própria RDC 830
As regras de classificação estão no Anexo I da RDC 830/2023. Não existe instrução normativa separada para classificar IVD. As instruções normativas ligadas à RDC 830 tratam de outros temas: agrupamento em família (IN 320/2024), alterações (IN 74/2020) e reliance (IN 290/2024).
O ponto de partida está no art. 9: “a aplicação das regras de classificação rege-se pela finalidade pretendida” do dispositivo. Não é a tecnologia, nem o preço, nem a classe que o produto tem em outro país. O mesmo artigo determina que, quando várias regras se aplicam ao mesmo produto, vale a que conduz à classificação mais elevada (art. 9, §4º).
O Anexo I tem oito regras. Alguns exemplos do que elas dizem:
- Regra 1 (classe IV): detecção da presença ou da exposição a agente transmissível no sangue e em seus componentes, para determinar a aptidão para transfusão ou transplante; e detecção de agente transmissível que cause doença potencialmente letal com risco elevado ou presumivelmente elevado de propagação.
- Regra 2: determinação de grupos sanguíneos. A regra coloca na classe IV os produtos para os sistemas ABO, Rhesus, Kell, Kidd e Duffy.
- Regra 3 (classe III): inclui, entre outras finalidades, agentes sexualmente transmissíveis, doenças infecciosas em que um resultado errado cria risco significativo de morte, testes genéticos em seres humanos, finalidades ligadas a câncer e diagnóstico companheiro para seleção terapêutica.
- Regra 4 (autoteste): classe III, exceto quando o resultado não é determinante de um estado clínico crítico, caso em que o produto vai para a classe II.
- Regra 5 (classe I): soluções-tampão, diluentes, meios de cultura prontos para uso e materiais de coleta, contenção e preservação de amostras, entre outros.
- Regra 6 (classe II): regra residual para o que não se enquadra nas anteriores.
- Regra 8: produtos para doenças de notificação compulsória vão para a classe III, a menos que outra regra já os leve à classe IV.
Esses exemplos são resumos. A leitura que vale é a do texto integral da regra, aplicado à finalidade pretendida exata do seu produto.
A lista de nomes técnicos que mudaram de classe
Com a entrada em vigor da RDC 830, parte dos nomes técnicos de IVD mudou de classe em relação às regras anteriores. A Anvisa publicou uma lista oficial desses nomes técnicos reclassificados, hoje na versão 4.
Essa lista importa em dois cenários. O primeiro é o de quem tem produto regularizado antes de junho de 2024 e precisa saber se o enquadramento atual continua o mesmo. O segundo é o de quem está planejando um produto novo e usa como referência um concorrente registrado sob a norma antiga. Nos dois casos, a classe “de antes” pode não valer mais.
O que a classe decide na prática
CBPF
O CBPF emitido pela Anvisa é exigido apenas no registro, ou seja, para as classes III e IV (art. 14, VIII). O comprovante de protocolo do pedido de certificação basta para peticionar, mas o registro só é concedido com o CBPF publicado. Na notificação (classes I e II), o CBPF não é exigido.
Para um fabricante, isso muda o cronograma inteiro: nas classes III e IV, a certificação da fábrica corre em paralelo ao dossiê e pode ser o caminho crítico.
Dossiê e validação
Na classe I, o dossiê técnico não é enviado à Anvisa, mas precisa estar mantido pela empresa para fins de controle sanitário. Na classe II, o dossiê é enviado com as informações exigidas para essa classe. Nas classes III e IV, o dossiê é completo e inclui os estudos de desempenho previstos no Anexo II: exatidão, precisão (repetibilidade e reprodutibilidade), sensibilidade e especificidade analíticas, efeito pró-zona, intervalo de medição e sensibilidade e especificidade clínicas, quando aplicáveis.
Um plano de validação desenhado para a classe errada gera um de dois problemas: estudos que faltam, que viram exigência, ou estudos que sobram, que consumem meses sem necessidade.
Reliance
O reliance da IN 290/2024 vale apenas para o registro inicial de produtos das classes III e IV já aprovados por uma das autoridades de referência: TGA (Austrália), Health Canada, FDA (510(k), PMA ou De Novo) e MHLW (Japão). A marcação CE não entra. O reliance acelera a análise técnica, mas não muda a posição na fila e não dispensa o CBPF.
Prazo
Um estudo da ABIIS divulgado em fevereiro de 2026, com dados de julho de 2024 a junho de 2025, apontou média de cerca de 200 dias na análise de IVD pela Anvisa, sem separar as classes III e IV. Esse número só descreve a análise. O tempo total de entrada depende também do CBPF, da preparação do dossiê e da qualidade da resposta a eventuais exigências, e todos esses fatores dependem da classe.
Erros comuns de enquadramento
Na prática de consultoria e no dia a dia do laboratório, alguns erros aparecem com frequência:
- Classificar pela tecnologia, não pela finalidade. Um PCR pode estar em classes diferentes conforme o analito, a população e o uso do resultado. A regra olha para o que o produto promete, não para como ele funciona.
- Parar na primeira regra que se aplica. O art. 9 exige considerar todas as regras e ficar com a classe mais alta. Um produto que parece de classe II pela regra residual pode cair na classe III por ser autoteste ou por detectar agente de doença de notificação compulsória.
- Escrever a finalidade pretendida de forma ampla demais. Frases genéricas nas instruções de uso, como “auxílio ao diagnóstico” sem delimitar população e contexto, podem atrair regras mais restritivas do que o produto realmente precisa.
- Copiar a classe de outro mercado. A classe atribuída na União Europeia, nos Estados Unidos ou em outro país não se transfere automaticamente. O enquadramento no Brasil é feito pelas regras do Anexo I da RDC 830.
- Usar referências da RDC 36/2015. A norma foi revogada. Classificações feitas com base nela, inclusive em documentos internos antigos, precisam ser revistas.
Como chegar à classe com segurança
O caminho que recomendamos é curto e documentado:
- Redija a finalidade pretendida completa: analito, tipo de amostra, população, usuário (profissional ou leigo) e como o resultado será usado.
- Percorra as oito regras do Anexo I, uma a uma, e registre quais se aplicam.
- Fique com a classe mais alta entre as regras aplicáveis.
- Confira o nome técnico na lista oficial de reclassificados.
- Guarde a justificativa por escrito. Ela orienta o plano de validação, o pedido de CBPF e a estratégia de reliance, e ajuda a responder a uma eventual exigência.
Só depois disso faz sentido orçar a validação, escolher o regime e montar o cronograma.
Próximo passo: confirme a classe antes de investir no dossiê
Se você quer uma primeira leitura rápida do que o seu produto precisa para entrar no Brasil, use o ANVISA Readiness, uma das nossas ferramentas gratuitas.
Se a decisão envolve investimento, cronograma e escolha de parceiros, o Go-to-Brazil Program faz o diagnóstico completo de entrada em 6 a 10 semanas: gaps regulatórios, técnicos e comerciais, com plano de entrada, cronograma e próximos passos. Para conversar sobre o seu caso, fale com a gente.
Fontes
- ANVISA — RDC 830/2023 (LegisWeb)
- ANVISA — RDC 830/2023: nomes técnicos com mudança de classe de risco (versão 4)
- ANVISA — Perguntas e respostas sobre a RDC 830/2023
- ANVISA — IN 290/2024 (reliance)
- CBDL — Estudo ABIIS sobre prazos praticados pela Anvisa na análise de dispositivos médicos
Sobre o autor
Gustavo Vieira é biomédico geneticista (CRBM 13978) e fundador da ElevenGene Labs. É também sócio do OmaxLab, laboratório de diagnóstico molecular; da Nova Biotecnologia/ActiveGene Diagnóstico, que fabrica e representa kits de PCR; e da Vet Molecular, de diagnóstico molecular veterinário — todos em Botucatu (SP). Trabalha onde a regulação da ANVISA, a validação analítica e a estratégia comercial de produtos de diagnóstico se encontram. LinkedIn
Deixe um comentário